2026年9月9日,我院汪方炜实验室在Science Advances在线发表题为“GSK3β and Plk1 sequentially phosphorylate ATP‑citrate lyase to promote homologous recombination”的研究论文。该研究揭示了一条由AKT‑GSK3β‑Plk1构成的激酶磷酸化级联,通过依次修饰代谢酶ACLY,精准调控DNA同源重组修复,将DNA损伤应答信号与细胞核内代谢过程直接相连,并为肿瘤PARP抑制剂耐药提供了新的分子解释与潜在干预策略。
基因组的稳定是细胞长期生存、增殖和发挥正常功能的核心前提。DNA双链断裂(DSB)是毒性极强的DNA损伤形式,内源代谢压力、电离辐射、化疗药物均可诱发该类损伤。如果双链断裂得不到精准修复,将造成染色体畸变、基因突变,最终驱动肿瘤发生发展。真核细胞主要依靠两条通路修复DNA双链断裂:非同源末端连接(NHEJ)与同源重组修复(HR)。其中同源重组修复保真度高,仅发生在细胞周期S/G2期,BRCA1、RAD51等核心蛋白是同源重组修复必不可少的关键分子。
染色质的开放程度直接影响DNA修复通路的选择。组蛋白乙酰化能够松弛核小体结构,营造开放染色质环境,帮助修复蛋白快速招募至损伤位点。组蛋白乙酰化依赖乙酰辅酶A(acetyl‑CoA)作为乙酰基团供体。ATP‑柠檬酸裂解酶ACLY是细胞核内乙酰辅酶A的主要生产者,既往研究已经证实,ACLY介导生成的核内乙酰辅酶A能够促进组蛋白乙酰化,正向调控同源重组修复效率。但是,在DNA损伤发生过程中,ACLY自身如何接受上游信号调控,在DNA损伤应答(DDR)过程中被激活,此前尚不明确,这也是领域内亟待回答的关键科学问题。
为解析Plk1激酶在DNA修复中的潜在底物,研究团队利用GST‑Plk1 Polo‑box结构域(PBD)亲和pull‑down结合质谱蛋白质组学筛选,在S/G2期细胞中鉴定得到一批Plk1潜在结合蛋白。代谢酶ACLY出现在候选分子的前列。一系列生化实验证实,ACLY与Plk1之间存在磷酸化依赖的直接相互作用;当样本经过λ‑磷酸酶处理去除蛋白磷酸化修饰后,二者结合完全消失。这提示存在上游激酶预先对ACLY进行磷酸化修饰,为Plk1创造停靠结合位点。
序列分析锁定ACLY连接区保守的Thr‑447位点,该位点磷酸化之后形成Plk1 PBD结构域识别的锚定基序。团队制备位点特异性磷酸化抗体,证实Thr‑447磷酸化是Plk1结合ACLY的必要且充分条件。进一步溯源上游激酶,排除Cdk1、Plk1作为上游激酶的可能性后,研究确认GSK3β负责磷酸化ACLY Thr‑447位点,产生Plk1停靠位点。
GSK3家族激酶存在一个重要特性:需要底物上存在预先的“预磷酸化位点”,才能高效催化靶位点磷酸化。围绕ACLY蛋白序列,研究发现AKT激酶介导ACLY Ser‑455位点发生磷酸化,充当GSK3β的预磷酸化标记。至此,一条有序的磷酸化级联链条浮出水面:AKT先磷酸化ACLY Ser‑455,作为引物,允许GSK3β磷酸化Thr‑447;Thr‑447磷酸化招募Plk1结合;被招募的Plk1进一步直接磷酸化ACLY Ser‑442位点。电离辐射诱导DNA损伤可以显著增强细胞核内这一串联磷酸化事件,而胞质组分中该修饰没有明显变化,说明该调控主要发生在细胞核内,响应DNA损伤信号。
该研究提出一个有趣的科学矛盾:经典认知中AKT激酶会抑制GSK3β激酶活性,但是本研究观察到AKT又作为上游,帮助GSK3β完成底物ACLY的磷酸化。研究给出底物特异性调控模型解释这一看似冲突的现象:在DNA损伤微环境下,细胞核局部激活的AKT只针对底物ACLY完成预磷酸化修饰;局部保留活性的GSK3β识别已经预磷酸化的ACLY底物,完成后续修饰。两种激酶可以在特定底物上协同发挥功能,实现时空层面精细调控,而不是简单的抑制‑被抑制关系。
功能层面,团队借助免疫荧光实验检测DNA损伤位点修复蛋白的聚集情况。敲低ACLY之后,电离辐射处理的细胞中,BRCA1在γH2AX标记的DNA损伤灶上的招募效率显著下降;尤其在执行同源重组修复的S/G2期(Cyclin A2阳性细胞)中,BRCA1 foci数量与荧光强度均明显降低,γH2AX本身信号没有改变,说明DNA损伤产生没有受影响,是修复因子招募环节出现缺陷。
利用siRNA不敏感的ACLY稳转细胞系进行回补实验:野生型ACLY可以回补敲低内源ACLY带来的BRCA1招募缺陷;但磷酸化失活突变体ACLY‑T447A、ACLY‑S442A无法挽救该表型,证明这两个磷酸化位点是ACLY发挥DNA修复功能所必需。进一步下游检测发现,RAD51在DNA损伤位点的装载同样依赖这条AKT‑GSK3β‑Plk1介导的ACLY磷酸化信号轴。当ACLY关键磷酸化位点突变,细胞同源重组修复能力受损。
PARP抑制剂是临床针对同源重组缺陷肿瘤的靶向药物,其治疗基础是合成致死效应。克隆存活实验结果显示,野生型ACLY表达的细胞对奥拉帕利存在一定耐受;但当ACLY关键磷酸位点突变,细胞对PARP抑制剂的药物变得更加敏感。这一结果提示,肿瘤中该激酶‑ACLY轴过度激活,很可能介导PARP抑制剂耐药;靶向抑制这条信号通路,有望通过削弱肿瘤细胞的同源重组修复功能提高其对PARP抑制剂的药物敏感性,具备潜在临床转化价值。
机制挖掘显示,Plk1催化产生的ACLY Ser‑442磷酸化修饰,可以增强ACLY与组蛋白乙酰转移酶Tip60之间的直接蛋白相互作用。Tip60负责催化组蛋白H4第16位赖氨酸的乙酰化(H4K16ac),H4K16ac能够松弛染色质、拮抗53BP1蛋白在损伤位点的累积,为同源重组修复创造有利染色质微环境。敲低ACLY会造成细胞H4K16ac水平下降;只有野生型ACLY可以恢复该乙酰化水平,T447A、S442A突变体无法实现回补。
此外,使用组蛋白去乙酰化酶抑制剂丁酸盐可提升组蛋白乙酰化水平,能够缓解ACLY敲低细胞中BRCA1招募障碍,提示这条激酶级联通路主要是通过维持组蛋白乙酰化水平,进而保障同源重组修复正常运行。由此推测,磷酸化修饰后的ACLY可以和Tip60形成染色质局部的“代谢小体(metabolon)”,就近为乙酰转移酶供给乙酰辅酶A,实现DNA损伤位点局部快速组蛋白乙酰化,高效推动同源重组修复。
该研究描绘了从DNA损伤信号感知、激酶级联信号传导、代谢酶翻译后修饰,到染色质重塑、DNA双链断裂修复执行的完整通路,建立起DNA损伤应答和细胞核代谢之间的直接调控链条(图1)。过去Plk1更多被认知为有丝分裂核心调控激酶,本工作拓展了Plk1、GSK3β在DNA损伤应答中的非经典功能。
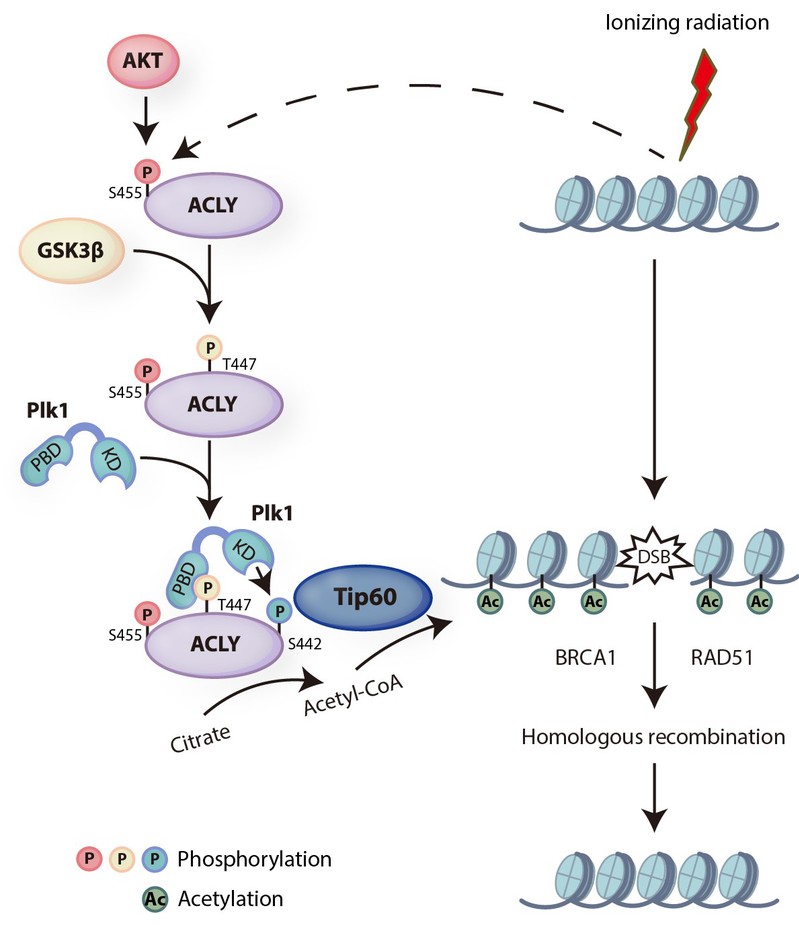
图1. AKT-GSK3β-Plk1级联磷酸化ACLY调控同源重组修复的工作模型。
本论文共同第一作者为周诗南、周欣雨和陈亲富,共同通讯作者为颜海燕、汪方炜和黄俊。研究还得到袁雪颖和朱叔楷的帮助。此项工作得到国家自然科学基金、国家重点研发计划、浙江省自然科学基金和中国博士后科学基金等项目资助。
论文链接:https://doi.org/10.1126/sciadv.aeg1097

